


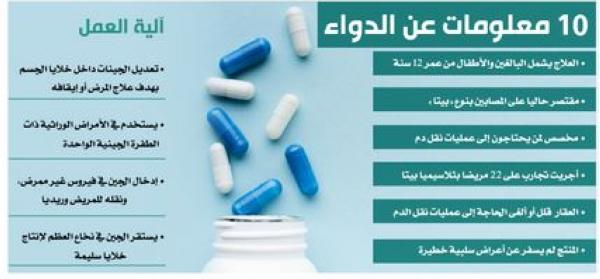
وأوضح د. آل زايد لـ (اليوم)، أن الاعتماد تم بناء على دراسة نشرتها مجلة نيوإنجلاند الطبية عام 2018، أجريت على 22 مريضا يعانون من ثلاسيميا بيتا شديدة، إذ جرى إعطاء العلاج الجيني باستخدام ناقل فيروسي يسمى BB305، وأظهرت النتائج أن العلاج قلل أو ألغى الحاجة إلى عمليات نقل الدم على المدى الطويل، دون أي أعراض سلبية خطيرة تتعلق بالمنتج الدوائي. وبين أن الإحصائيات تقدر العدد الكلي لمرضى الدم المنجلي بمستشفيات وزارة الصحة فقط، بنحو 65 ألف مريض، وتتصدر المنطقة الشرقية، الأعداد، وتحديدا بالقطيف ومحافظة الأحساء، وكذلك منطقة جيزان، إضافة إلى أعداد أخرى تتابع بمستشفيات غير حكومية.


خلايا سليمة
ولفت إلى أن العلاج الجيني هو تقنية طبية حديثة تقوم على تعديل الجينات داخل خلايا الجسم بهدف علاج المرض أو إيقافه، وهو يستخدم في الأمراض الوراثية التي بها طفرة جينية واحدة، إذ يستبدل العلاج الجين المعيب أو يصححه، في محاولة لعلاج المرض أو تحسين قدرة الجسم على محاربته.
وأضاف: العلاج شبيه بزراعة الخلايا الجذعية الذاتية، إذ تؤخذ خلايا من المريض، ويتم هندستها طبيا بإدخال الجين في فيروس غير ممرض، وخلال إعطاء المريض علاجا تحضيريا يتم تكاثر هذه الخلايا خارج الجسم، ومن ثم نقلها للمريض عن طريق الوريد، لتستقر في نخاع العظم وتبدأ بإنتاج خلايا سليمة.
سعر مرتفع
وبين د. آل زايد أن العلاج الجيني المعتمد حاليا هو العلاج الخاص بـ «bluebirdbio»، وجهات أخرى قائمة على تطوير علاجات جينية مماثلة أو بتقنيات أخرى مثل تقنية «Cas9 -CRISPR»، أكثر تطورا من تقنية استخدام الفيروس غير الممرض، وبطبيعة الحال فإن العلاج سيكون باهظ الثمن في البداية، إذ يقدر سعره حاليا بـ 2.8 مليون دولار، ولكن سعره سيكون أقل كلفة مع الوقت، وبانتشار هذه التكنولوجيا وظهور منافسين آخرين من الشركات التي تقدم العلاجات الجينية الأخرى.
نتائج مبشرة
وأكد د. آل زايد أن هذه البشارة هي مقدمة لبشائر أخرى في الطريق؛ فالأطباء ينتظرون أن يتم اعتماد علاج مماثل لمرضى فقر الدم المنجلي بإذن الله تعالى، وهناك دراسات أخرى أجريت على «مرض الثلاسيميا ومرض فقر الدم المنجلي»، وكانت النتائج مبشرة من حيث عدم الحاجة لنقل الدم وتوقف نوبات المرض.


